Ei-koodaavat RNA:t perinnöllisissä munuaishäiriöissä Osa 1
Mar 22, 2023
Abstrakti
Yksittäisten geenien vikojen on paljastettu olevan monien munuaissairauksien etiologioita molekyyligenetiikan viimeaikaisen edistyksen myötä. Autosomaalinen dominantti polykystinen munuaissairaus (ADPKD), joka on yksi yleisimmistä perinnöllisistä munuaissairauksista, johtuu PKD1- tai PKD2-geenin mutaatioista. Kystojen muodostumisen ja etenemisen patofysiologian monimutkaisuuden vuoksi käytettävissä on rajoitettuja hoitovaihtoehtoja. Koodaamattomien RNA:iden roolit kehityksessä ja sairauksissa ovat saaneet laajaa huomiota viime vuosina. Erityisesti mikroRNA:t PKD:n etenemisen edistämisessä on korostettu. Säätelemättömät mikroRNA:t moduloivat kystojen kasvua estämällä PKD-geenien ilmentymistä ja säätelemällä kystistä munuaisten epiteelisolujen lisääntymistä, mitokondrioiden aineenvaihduntaa, apoptoosia ja autofagiaa. MikroRNA:iden antagonistit ovat tulleet mahdollisiksi terapeuttisiksi lääkkeiksi ADPKD:n hoitoon. Lisäksi tutkimukset ovat keskittyneet myös mikroRNA:ihin mahdollisina biomarkkereina ADPKD:lle ja muille yleisille perinnöllisille munuaissairauksille, mukaan lukien HNF1 -:aan liittyvä munuaissairaus, Alportin oireyhtymä, munuaisten ja virtsateiden synnynnäiset poikkeavuudet (CAKUT), von Hippel- Lindaun (VHL) tauti ja Fabryn tauti. Tämä katsaus kokoaa nykyisen ymmärryksen ei-koodaavista RNA:ista, mukaan lukien mikroRNA:t ja pitkät ei-koodaavat RNA:t, munuaissairaudessa ja näissä yleisissä monogeenisissä munuaissairauksissa.
Avainsanat
ei-koodaava RNA; mikroRNA;Geneettinen munuaissairaus; PKD
1. Esittely
Useiden vuosikymmenten ajan uskottiin alun perin, että suurin osa transkriptomeista onmRNA:t, joka voi muuntua proteiineihin mRNA:iden koodin perusteella. Kuitenkin vain noin 2 prosenttia ihmisen geeneistä tunnistettiin koodaamaan proteiineja, ja suurin osa ihmisen geeneistä transkriptoidaan ei-koodaaviksi RNA:iksi (ncRNA:iksi) Encyclopedia of DNA Elements (ENCODE) -projektikonsortion viimeaikaisten havaintojen perusteella [1]. ENCODE-projekti tarjosi myös todisteita siitä, että ei-koodaavia geenejä voitiin transkriptoida laajasti proteiinia koodaavien geenien säätelemiseksi muodostamalla monimutkaisia säätelyverkostoja [1]. Näin ollen ncRNA:iden roolin ymmärtämisestä ihmisten sairauksissa on tullut yksi tieteen tärkeimmistä haasteista.
Viime vuosina on tutkittu kantasolujen ja kiinalaisen yrttilääkkeen käyttöämunuaisten sairaudeton saanut suurta huomiota. Näiden kahden hoidon päämekanismi on edistää vaurioituneiden munuaiskudosten jasuojaa jäljellä olevia munuaistoimintoja.

Napsauta Cistanche Tubulosa -lisäosaa munuaistaudin hoitoon
Kysy lisää:
david.deng@wecistanche.com WhatApp:86 13632399501
Kiinalainen yrttivalmiste,cistanche, on käytetty perinteisessä kiinalaisessa lääketieteessä erilaisten kroonisten munuaissairauksien hoitoon muinaisista ajoista lähtien. On raportoitu, että cistanche voi vähentää tulehdusta,vähentää munuaisfibroosiaja edistää solunulkoisten matriisin komponenttien synteesiä. On paljastettu, että nämä vaikutukset johtuvat sen bioaktiivisista komponenteista, mukaan lukien monet fenoliset aineet, triterpenoidit ja kumariinit.
Toisaalta kantasoluteknologia on aiheuttanut vallankumouksen lääketieteellisessä käytännössä. Tutkimus on osoittanut, että kantasolut voivat erilaistua erityyppisiksi munuaissoluiksi ja suorittaa terapeuttisia toimintoja, mukaan lukienjäljellä olevat toimivat munuaiskudokset,hidastaa kudosfibroosia ja korjaa vaurioituneita munuaiskudoksia.
Viime kädessä perinteisen kiinalaisen lääketieteen ja modernin tieteen yhdistäminen voisi olla avain erilaisten munuaissairauksien hoidossa. Lääketieteellinen yhteisö on vähitellen hyväksynyt tämän strategian, ja tutkimukset ovat jo osoittaneet, että kiistan ja kantasoluhoidon yhdistelmähoito voi merkittävästi vähentää kuolleisuuttamunuaisten sairaudet.

Yhteenvetona, käyttöcistancheja kantasoluhoidolla munuaissairauksien hoidossa on suuri potentiaali ja se vaatii lisätutkimusta. Näiden kahden hoidon yhdistelmähoito voisi tarjota paremman hoitovaihtoehdon munuaissairauksista kärsiville.
ncRNA:tNe luokitellaan pääasiassa pitkiin ncRNA:ksiin (lncRNA:t) ja pieniin ncRNA:ihin niiden pituuden perusteella käyttämällä 200 nukleotidin rajaa (kuva 1) [2]. LncRNA:t ovat pidempiä kuin 200 nukleotidia ja sisältävät lineaarisia lncRNA:ita (oletusarvoisesti lncRNA:ita) ja sirkulaarisia RNA:ita (circRNA:ita). Pienet ncRNA:t ovat lyhyempiä kuin 200 nukleotidia, joihin kuuluvat mikroRNA (miRNA), pieni häiritsevä RNA (siRNA), piwi-vuorovaikuttava RNA (piRNA), siirto-RNA:sta peräisin oleva stressin aiheuttama pieni siRNA (siRNA), pieni ydinribonukleiinihappo (snRNA) , pieni nukleolaarinen RNA (snoRNA), toistoon liittyvä pieni häiritsevä RNA (siRNA), pieni Cajal-kehospesifinen RNA (scaRNA) ja muut. Niistä miRNA:t ovat laajimmin tutkittuja pieniä ncRNA:ita, joista ensimmäinen miRNA-lin{10}} tunnistettiin Caenorhabditis elegansissa vuonna 1993 [3]. MiRNA:illa on kriittinen rooli useiden sairauksien, kuten syövän, diabeteksen, sydän- ja verisuonitautien ja munuaissairauksien, kehityksessä ja patogeneesissä [4]. Säätelemättömät miRNA:t ovat mahdollisia ihmisen sairauksien terapeuttisia kohteita [5]. Ottaen huomioon, että kehon nesteissä olevat miRNA:t ovat stabiileja ja helposti havaittavissa ja niillä on kudoksiin rikastettuja ilmentymisprofiileja, niitä on raportoitu käytettävän mahdollisina diagnostisina ja prognostisina biomarkkereina [5].

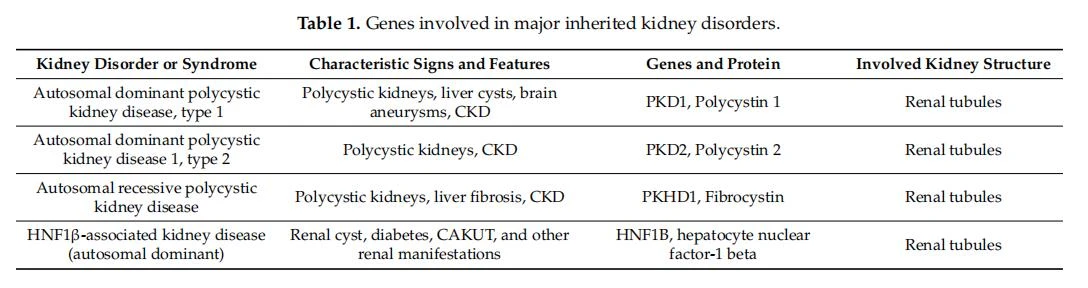
Perinnöllisillä munuaissairauksilla, jotka koostuvat monogeenisistä ja polygeenisistä munuaissairauksista, on merkittävä riski loppuvaiheen munuaissairauden (ESRD) kehittymiselle. Monogeeninen munuaissairaus johtuu yhden aiheuttavan geenin patogeenisesta mutaatiosta (taulukko 1), ja lisää monogeenisiä nefropatiageenejä tunnistetaan jatkuvasti koko eksomin sekvensoinnilla ja koko genomin sekvensoinnilla [6]. Noin 450 monogeenista munuaissairautta muodostaa 30 prosenttia kroonisen munuaissairauden (CKD) tapauksista lasten kohortteissa ja 5–30 prosenttia aikuisten kohortteissa [6]. Autosomaalinen dominantti polykystinen munuaissairaus (ADPKD) johtuu PKD1- tai PKD2-geenin mutaatioista ja on yleisin monogeeninen munuaissairaus [7]. PKD:n kystaa peittävät epiteelisolut ovat hyperproliferatiivisia ja hypersekretorisia, mikä johtaa progressiiviseen kystojen kasvuun ja laajenemiseen ja aiheuttaa lopulta ESRD:n [7]. Viimeaikaiset todisteet viittaavat siihen, että taustalla olevan geenimutaation lisäksi epigeneettiset säätelijät moduloivat kystojen kasvua ja toimivat mahdollisina terapeuttisina kohteina [8]. Yksi esimerkki on miRNA-välitteisen signaloinnin rooli kystojen muodostumisen edistämisessä [9]. Tämä katsaus keskittyy viimeaikaiseen edistykseen ncRNA:iden roolin ymmärtämisessä PKD:n patogeneesissä ja käsittelee ncRNA:n mahdollista käyttöä PKD:n terapeuttisina kohteina. Lisäksi tässä katsauksessa esitetään myös yhteenveto ncRNA:iden löydöistä muissa yleisissä monogeenisissä munuaissairauksissa, mukaan lukien HNF1 -liittyvä munuaissairaus, Alportin oireyhtymä, munuaisten ja virtsateiden synnynnäiset poikkeavuudet (CAKUT), von Hippel-Lindau (VHL). ) tauti ja Fabryn tauti.

2. miRNA:t
miRNA:t, 20- - 22-nukleotidipitkät RNA-molekyylit, pääosin vaimentavat geenin ilmentymistä transkription jälkeen [10]. Suurin osa miRNA:ista prosessoidaan kanonisen miRNA:n biogeneesireitin avulla [11]. Primääriset miRNA:t (pri-miRNA:t) kopioidaan geeneistään RNA-polymeraasi II -entsyymin avulla, joka sitten pilkkoutuu pre-miRNA:iksi mikroprosessorikompleksilla, joka koostuu RNA:ta sitovasta proteiinista DiGeorge Syndrome Critical Region 8 (DGCR8) ja ribonukleaasi III:sta, DROSHA [12]. Pre-miRNA:t viedään ulos ytimestä exportin 5/RanGTP -kompleksin avulla [12]. RNaasi III -endonukleaasi Dicer prosessoi sytoplasmisia esi-miRNA:ita, mikä johtaa 22-kaksijuosteisen kypsän nukleotidin muodostumiseen.miRNA:t[13]. Kypsä miRNA-dupleksi ladataan Argonaute (AGO) -proteiiniperheeseen ATP-riippuvaisella tavalla, jolloin muodostuu miRNA-indusoitu vaimennuskompleksi (miRISC) [14]. AGO valitsee "ohjausjuosteen" perustuen osittain termodynaamiseen stabiiliuteen miRNA-dupleksin 50 päässä [15]. Ohjaussäikeellä on alhaisempi 5 0-stabiilisuus, joka ladataan ensisijaisesti AGO:hen [15]. Kuormittamattomasta säikeestä tulee matkustajajuoste, jonka AGO2 katkaisee ja solukkokoneet hajottavat [15]. Useita ei-kanonisia miRNA-biogeneesireittejä, mukaan lukien Drosha/DGCR{11}}riippumattomat ja Diceristä riippumattomat reitit, on selvitetty. Drosha/DGCR{13}}riippumattomassa reitissä pre-miRNA:t muistuttavat Dicer-substraatteja ilman Droshan pilkkoutumista [11]. Toisaalta Dicer-riippumattomassa reitissä Drosha käsittelee miRNA:ita ja ne voidaan ladata AGO:hen ilman Dicerin pilkkoutumista [11].
MiRISC on vuorovaikutuksessa kohde-mRNA:iden 30 UTR:n kanssa miRNA:n vasteelementtien (MRE) kautta. MREa on komplementaarinen sekvenssi, joka on 2–8 nukleotidia, joka sijaitsee miRNA:iden 50 päässä. On raportoitu, että miRNA:t ovat vuorovaikutuksessa myös muiden alueiden kanssa, mukaan lukien 50 UTR, koodaava sekvenssi ja geenipromoottori [16]. MiRNA:n sitoutuminen MRE:hen kohde-mRNA:iden 30 UTR:ssä johtaa mRNA:n deadenylaatioon ja decappingiin, mRNA:n pilkkoutumiseen AGO2-endonukleaasin aktivoitumisen seurauksena ja translaation repressioon [17–19]. MiRNA:iden sitoutuminen 50 UTR:ään ja mRNA:ita koodaaviin alueisiin säätelee geeniekspressiota [20,21], kun taas miRNA:iden sitoutumisen promoottorialueeseen on raportoitu indusoivan transkriptiota [22].

On raportoitu, että miRNA:illa on ratkaiseva rooli munuaisten kehityksessä, homeostaasin ylläpitämisessä, akuutissa munuaisvauriossa (AKI) ja tubulointerstitiaalisen fibroosin etenemisessä [9, 23, 24]. Six2-Cre:n välittämä Dicerin deleetio nefroniepiteelin progenitoreissa indusoi apoptoosia ja ennenaikaisen nefrogeneesin lopettamisen [25], jossa Dicerin deleetio nefronien esisoluissa indusoi apoptoosia munuaisten kehityksen aikana, jota säädellään lisäämällä ekspressiota. pro-apoptoottisen proteiinin Bim [26]. Bim on kohteena useilla miRNA:illa, mukaan lukien miR-10a, miR-106b ja miR-17-5p, nefronien esiasteissa [26]. HoxB7-Cre:n välittämä Dicerin menetys virtsaputken silmujen epiteelissä lisää myös solujen lisääntymistä ja apoptoosia sekä häiritsee ciliogeneesiä, mikä johtaa kystojen kehittymiseen [25]. Koska miRNA:t ovat laajalti mukana AKI:n ja CKD:n patogeneesissä, niillä pitäisi olla lupaava diagnostinen ja terapeuttinen potentiaali [27,28].
3. LncRNA:t
Toisin kuin viime vuosikymmenen laajasta miRNA-tutkimuksesta, lncRNA:iden toiminnasta on vain vähän tietoa. LncRNA:t luokitellaan sense-, antisense-, intronisiin, intergeenisiin, kaksisuuntaisiin ja tehostaja-assosioituneisiin proteiinia koodaavien geenien sijainnin perusteella [29]. Kasvava näyttö viittaa siihen, että lncRNA:t ovat keskeisiä toimijoita kudosten homeostaasin epigeneettisessä säätelyssä kehityksen ja sairauden aikana [30,31]. lncRNA:t rikastuvat ytimessä ja liittyvät kromatiinin uudelleenmuotoilukompleksiin, mikä säätelee geenien kromatiiniarkkitehtuuria joko cis:ssä (lähellä niiden transkriptiokohtia) tai transissa (kohdissa, jotka ovat kaukana niiden transkriptiopaikasta) [32]. lncRNA:t säätelevät myös kromatiinimuuntajien värväämistä ja transkriptiota useiden eri mekanismien kautta [32].IncRNA:tvoidaan myös viedä sytoplasmaan säätelemään mRNA:n stabiilisuutta, moduloimaan translaatiota ja häiritsemään translaation jälkeisiä modifikaatioita [32]. Lisää tutkimuksia viimeisen viiden vuoden aikana on keskittynyt lncRNA:iden toiminnalliseen rooliin munuaissairauksissa, kuten glomerulaarisissa sairauksissa, tubulointerstitiaalisissa sairauksissa, munuaisfibroosissa ja akuutissa munuaisvauriossa.
4. Koodaamaton RNA polykystisessä munuaistaudissa
4.1. miRNA:t ja lncRNA:t ADPKD:ssä
Lukuisia miRNA:ita on tutkittu PKD-soluissa ja hiirimalleissa sekä ihmisessäADPKD. Säätelemättömät miRNA:t moduloivat kystojen kasvua ja interstitiaalista fibroosia useiden mekanismien kautta, mukaan lukien tukahduttamalla suoraan PKD-geenien ilmentymistä, säätelemällä kystisten solujen proliferaatiota, apoptoosia ja autofagiaa, edistämällä epiteeli-mesenkymaalista siirtymää (EMT) ja tulehdusta sekä aiheuttamalla vikoja mitokondrioissa. aineenvaihdunta ja aktiinin sytoskeleto (kuva 2). Seuraavissa osioissa käsittelemme eri miRNA:iden säätelyhäiriöitä ADPKD:ssä (taulukko 2).


4.1.1. mIR-17–92-klusteri
miR-17–92klusteri on evoluutionaalisesti konservoitunut onkogeeninen miRNA-klusteri, joka koodaa kuutta miRNA:ta (miR-17, miR-18a, miR-19a, miR-19b-1, miR20a ja miR-92a-1). Ihmisen miR-17–92-klusteria koodaavan MIR17HG:n sisältävän alueen deleetio kromosomista 13 aiheuttaa tyypin 2 Feingoldin oireyhtymän [49]. Tyypin 2 Feingoldin oireyhtymä on autosomaalinen dominantti, ja sille on ominaista sormien ja varpaiden poikkeavuudet, kuulon heikkeneminen, lyhytkasvuisuus tai munuaisten tai sydämen poikkeavuudet [49]. Hiiret, joista on poistettu ituratamiR- 17–92ovat perinataalisia tappavia keuhkojen hypoplasialla ja kammioväliseinän vauriolla ja B-solujen kypsymishäiriöllä [50]. MiR17–92:n ehdollinen poistaminen nefronien esisoluista vähentää kehittyvien nefronien määrää, mikä johtaa albuminuriaan, podosyyttijalkaprosessin häviämiseen ja glomeruloskleroosiin aikuisilla hiirillä [51]. MiR- 17-92:n indusoituva deleetio aikuisilla hiirillä ei kuitenkaan johda ilmeisiin poikkeavuuksiin [52], eikä miR-17-92:n munuaisspesifinen poisto aiheuta muutoksia munuaisten morfologiassa ja histologiassa [52]. 33].
On raportoitu, että miR17–92-klusteri on lisääntynyt monien ortologisten PKD- ja ihmisen ADPKD-mallien munuaisissa c-Mycin kautta, joka sitoutuu suoraan miR17–92-klusterin promoottorin konservoituneisiin Myc-sitoutumiskohtiin [33,34]. Onkogeeni c-Myc lisääntyy PKD:ssä ja edistää kystojen etenemistä, ja c-Myc-siirtogeenisille hiirille kehittyy munuaiskystat [53,54]. c-Mycin esto kohdistamalla sen ylävirtaan epigeneettinen säätelijä BRD4 bromodomain-inhibiittorin JQ1 kautta hidasti kystojen kasvua PKD-hiirimalleissa [54]. Samoin kuin c-Myc-siirtogeenisissä hiirissä, munuaisspesifinen siirtogeeninen miR-17-92:n yli-ilmentyminen kehittää munuaiskystat. MiR-17-92:n ehdollinen poistaminen PKD-malleissa hidastaa kystojen kasvua, säilyttää munuaisten toiminnan ja pidentää näiden hiirten eloonjäämistä estämällä solujen lisääntymistä. Lisäksi anti-miR-17 heikentää kystojen kasvua kahdessa PKD-eläinmallissa ja vähentää kystakasvua ihmisen ADPKD:n in vitro -malleissa. Bioinformaattinen analyysi paljasti, että PKD1- ja PKD2-mRNA:n 30 UTR sisältää konservoituneita sitoutumiskohtia miR-17:lle ja HNF-1b-mRNA:n 30 UTR sisältää miR-92-sitoutumiskohdan [33, 55]. Transkriptiotekijää maksasolujen ydintekijää -1 (HNF-1) koodaa HNF-1b, joka säätelee suoraan PKD2:n ja PKHD1:n transkriptiota [56]. Lisääntynyt miR-17-92 säätelee negatiivisesti PKD-geenien (PKD1, PKD2 ja HNF-1b) ilmentymistä transkription jälkeisellä tavalla [33]. PKD:n taudin vakavuus liittyy funktionaaliseen PC1-annokseen, minkä hypomorfisen PKD1 p.R3277C -hiirimallin löydökset viittaavat [57]. Siten mahdollinen mekanismi, jolla miR17–92 edistää kystakasvua, voi olla PKD-geenien ilmentymisen vähentäminen.

Äskettäisessä tutkimuksessa on lisäksi tunnistettu, että miR-17 on ensisijainen patogeeninen miRNA, joka edistää kystien kasvua miR17–92-perheessä miR-17-, miR-18-kohteena olevien anti-miRNA:iden in vivo -seulonnan avulla. , miR-19 tai miR-25 yksitellen [35]. Anti-miR-17-hoito hidasti kystojen kasvua Pkd1flflox/RC: Ksp-Cre -hiirissä, hiirimallissa, joka sisältää Pkd1-geenin flflox-alleelin ja R3277C-mutanttialleelin säätelemällä mitokondrioiden aineenvaihduntaa, mTOR-reittiä ja tulehdusta [ 35]. Tarkemmin sanottuna miR-17 estää peroksisomiproliferaattorin aktivoiman reseptorin (PPAR) ilmentymisen sitoutumalla mRNA:nsa 30 -UTR:ään. miR-17 vähensi PPAR-kohdegeenien ilmentymistä kystisissa munuaisissa, mukaan lukien Pparg, Ppargc1a, Sod2, Me, Oxct1, Pdk4, Etfa, Etfb, Etfdh, Cd36, Slc27a2 ja Cpt2. PPAR on mitokondrioiden oksidatiivisen fosforylaation (OXPHOS) ja rasvahappohapetuksen (FAO) avainsäätelijä, mikä viittaa siihen, että miR-17 edistää kystojen kasvua vaikuttamalla mitokondrioiden aineenvaihduntaan munuaisten epiteelisoluissa. Nämä havainnot osoittavat myös, että miR-17-PPAR-akselin välittämä mitokondrioiden toimintahäiriö on yksi niistä muutoksista, jotka johtavat kystaepiteelin proproliferatiiviseen metaboliseen uudelleenohjelmointiin, viallisen glukoosiaineenvaihdunnan ja epäsäänneltyjen lipidi- ja aminohappo-aineenvaihdunnan lisäksi [58]. –60]. Lee et ai. ovat tunnistaneet RGLS4326:n seulomalla kemiallisesti monipuolisen anti-miR-17-oligonukleotidikirjaston [61]. RGLS4326 on yksijuosteinen, kemiallisesti modifioitu, lyhyt oligonukleotidi, jossa on yhdeksän nukleotidia ja joka on komplementaarinen miR-17-siemensekvenssille [61]. RGLS4326:n turvallisuutta tukee se tosiasia, että apinoilla ei havaita hematopoieettista tai munuaistoksisuutta [61]. RGLS4326:lla on etusijalla munuaisjakauma, ja sitä esiintyy pääasiassa ADPKD-hiirimallin sekä proksimaalisissa tubuluksissa että keräyskanavissa kystisissa munuaisissa [61]. Hoito RGLS4326:lla estää kystojen kasvua ihmisen ADPKD-malleissa in vitro ja hidastaa kystojen kasvua ehdollisesti poistetuissa Pkd2-hiirissä (Pkd2flflox/flflox: Pkhd1-Cre) sekä Pcy/CD1- ja Pcy/DBA-hiirissä, joille kehittyy monirakkuinen munuaissairaus. joilla on mutaatioita NPHP3:ssa (nephronophthisis 3), ja niitä käytetään hiirimalleina pitkäaikaisessa hoidossa [61]. Syrjäyttämällä miR{56}}:n translaatioaktiivisista polysomifraktioista, RGLS4326 estää miR-17-kohdegeenien, mukaan lukien PKD1:n ja PKD2:n, ilmentymisen [61]. RGLS4326-hoito myös normalisoi epäsäänneltyjä aineenvaihduntareittejä ja estää proproliferatiivisia reittejä kystisissa munuaisissa [61]. RGLS4326 on mahdollinen lääkekandidaatti ADPKD:lle sen turvallisuuden, stabiilisuuden ja terapeuttisen tehokkuuden vuoksi PKD-malleissa. Vaiheen 1b kliininen tutkimus on suunniteltu arvioimaan RGLS4326:n turvallisuutta, siedettävyyttä, farmakokinetiikkaa ja farmakodynamiikkaa potilailla, joilla on ADPKD (Clinical Trials.gov tunniste NCT04536688).
Kysy lisää: david.deng@wecistanche.com WhatApp:86 13632399501